O Sobrapar é referência nacional especializada no manejo cirúrgico da Síndrome de Apert, e oferece reabilitação multidisciplinar para anomalias craniofaciais congênitas. A atuação assistencial engloba desde a expansão craniana precoce até a correção das mãos e pés, assegurando suporte neurocognitivo contínuo aos pacientes.
Características da Síndrome de Apert
A Síndrome de Apert apresenta um amplo espectro fenotípico que afeta o esqueleto craniofacial e as extremidades do corpo de forma independente.
Foi inicialmente descrita por Wheaton em 1894 e posteriormente revisada por Apert, um médico francês, em 1906. É considerada uma cranioestenose sindrômica rara que afeta aproximadamente 1 em cada 65.000 a 88.000 nascidos vivos
O quadro exige diagnóstico preciso para o mapeamento das seguintes deformidades estruturais:
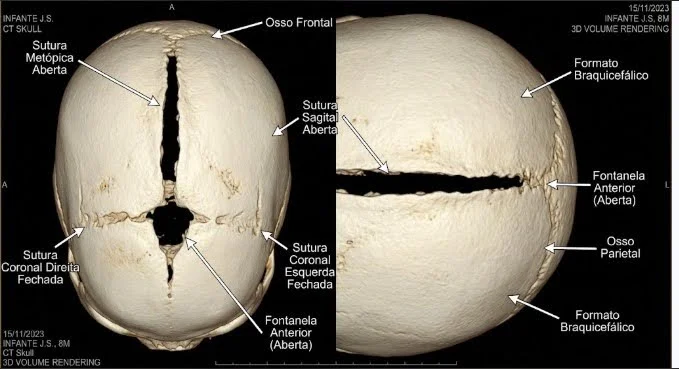
- Fusão Craniana Precoce: A condição provoca o fechamento antecipado das suturas cranianas. Este bloqueio ósseo impede o crescimento cerebral natural e gera uma cabeça de formato cônico com acentuada proeminência frontal.
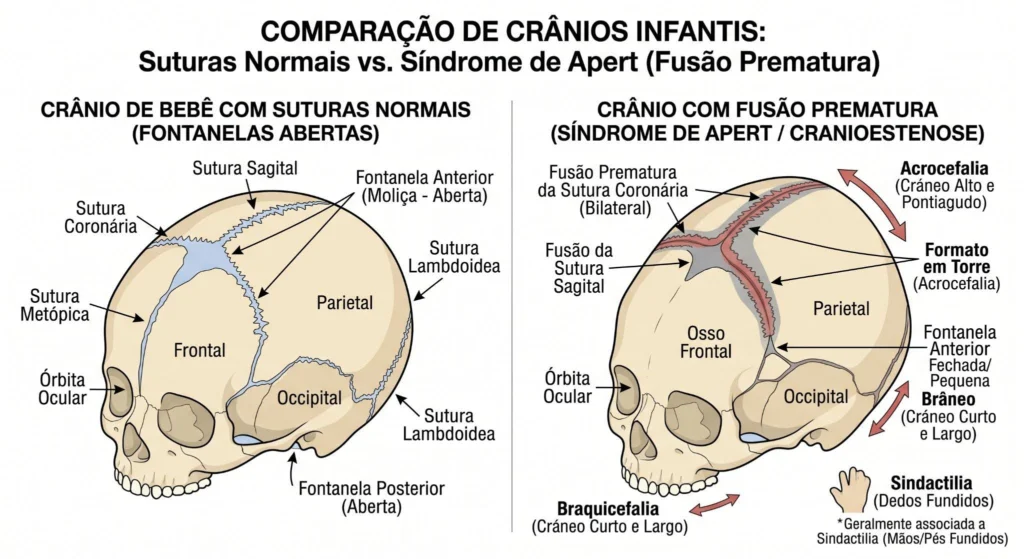
- Polissindactilia Complexa: A síndrome causa a fusão anômala dos tecidos e ossos dos dedos das mãos e dos pés. A gravidade varia de quadros leves a bloqueios completos que impedem a motricidade.
- Hipoplasia Maxilar e Facial: Os pacientes com Síndrome de Apert apresentam exoftalmia (olhos protuberantes) e face posteriorizada devido ao subdesenvolvimento do terço médio facial. Estas alterações estruturais impactam diretamente as funções vitais de respiração, mastigação e deglutição.
- Comprometimento Neurocognitivo: A restrição severa do espaço intracraniano afeta o desenvolvimento fisiológico do sistema nervoso central. A ausência de descompressão cirúrgica resulta em atraso motor, déficit cognitivo e deficiência intelectual em graus variados.
Tratamento da Síndrome de Apert: Jornada Clínica e Cirúrgica
O protocolo assistencial exige múltiplas intervenções cirúrgicas e acompanhamento clínico contínuo desde o nascimento até a idade adulta do paciente. Esta abordagem especializada garante a descompressão estrutural do cérebro e a restauração da funcionalidade motora.
- Cirurgia Craniana Precoce: A intervenção estrutural ocorre nos primeiros anos de vida e com o peso adequado para tratar a cranioestenose. O procedimento evita o comprometimento neurocognitivo e cria o espaço físico necessário para o desenvolvimento cerebral.
- Avanço Crânio Facial em Monobloco: A cirurgia de expansão facial é executada por via intracraniana por volta dos nove anos de idade. O procedimento utiliza aparelhos distratores não cobertos pelo SUS para aumentar o espaço aéreo posterior e melhorar a projeção dos olhos.
- Correção de Polissindactilia: A cirurgia da Polissindactilia faz a separação anatômica dos ossos fundidos de forma anômala nas mãos e nos pés. A intervenção restaura progressivamente a mobilidade funcional, permitindo a independência motora do paciente.
- Reabilitação Multidisciplinar e Contínua: O acompanhamento hospitalar engloba serviços integrados de fonoaudiologia, fisioterapia, ortodontia e suporte psicológico. A equipe médica gerencia cirurgias sequenciais que podem alcançar até 59 procedimentos hospitalares ao longo da vida do indivíduo afetado.
Cronograma de Cirurgias e Fases Clínicas de Atendimento
| Fase Clínica | Idade Alvo | Procedimento Cirúrgico | Objetivo Clínico |
| Fase Inicial | Menos de 1 ano | Avanço Fronto-Orbital / Posterior | Descompressão cerebral imediata e prevenção de danos neurocognitivos. |
| Fase Intermediária | Idade Precoce / Variável | Correção de Polissindactilia | Separação dos dedos fundidos para restaurar a motricidade fina e de locomoção. |
| Fase Avançada | Aproximadamente 9 anos | Avanço Crânio Facial em Monobloco | Aumento do espaço aéreo posterior e projeção anatômica das órbitas oculares. |
| Manutenção Contínua | Por toda a vida | Atendimento Multidisciplinar Contínuo | Até 59 procedimentos integrando fonoaudiologia, odontologia e psicologia. |
*Obs: Todo tratamento é individualizado de acordo com as necessidades e o quadro clínico de cada paciente.
Referência e Tradição do Hospital SOBRAPAR no Tratamento das Cranioestenoses
Fundado em 1979, o Hospital SOBRAPAR acumula 47 anos de experiência e mais de 20 mil pacientes assistidos. A instituição realiza 58 mil atendimentos multidisciplinares e 1.200 cirurgias anualmente, operando um complexo com 19 leitos, 3 salas cirúrgicas e UTI pediátrica. O corpo clínico interdisciplinar possui formação em centros globais como NYU, UCLA e o serviço do Prof. Tessier, em Paris.
A autoridade científica do hospital é respaldada por mais de 160 artigos indexados no PubMed e SciELO, Prêmios Silvio Zanini e Ivo Pitanguy da SBCP, além de programa de Residência Médica credenciado pelo MEC, SBCP e ABCCMF. A governança da entidade, portadora do CEBAS-Saúde e parceria com a Smile Train, opera com transparência fiscal monitorada pelos conselhos do SUS e CMDCA, financiada por doações e pelo Bazar SOBRAPAR.
Síndrome de Apert: Quadro Clínico, Classificação e Riscos da Condição
| Região Anatômica | Característica Clínica Principal | Risco ou Impacto Funcional |
| Crânio | Cranioestenose com acrocefalia e fronte proeminente | Aumento severo da pressão intracraniana, atraso no desenvolvimento e deficiência intelectual. |
| Face | Exoftalmia pronunciada e face posteriorizada | Dificuldades respiratórias, problemas de mastigação e graves falhas de deglutição. |
| Mãos e Pés | Polissindactilia com variados graus de fusão óssea | Perda severa da independência motora fina e restrições estruturais de locomoção. |
| Quadro Geral | Expressão fenotípica complexa e dependência tecnológica | Risco de estigma social crônico e necessidade de uso de aparelhos distratores de alto custo. |
*Obs: Todo tratamento é individualizado de acordo com as necessidades e o quadro clínico de cada paciente.
O Que Causa a Síndrome de Apert? Entenda a Genética e o Diagnóstico
A Síndrome de Apert é uma condição genética rara, e, ao contrário do que muitas fontes desatualizadas afirmam, sua causa exata é cientificamente conhecida. Ela ocorre devido a uma mutação no gene FGFR2 (Receptor 2 do Fator de Crescimento de Fibroblastos), que acontece logo nas primeiras fases da gestação.
Esse gene funciona como um “sinalizador” para as células ósseas. Quando sofre a mutação, ele envia sinais acelerados, fazendo com que os ossos se unam antes do tempo adequado. Essa interrupção no desenvolvimento normal resulta nas características clássicas da síndrome:
- Craniossinostose: Fusão prematura das suturas do crânio do bebê (como as suturas coronais). Isso impede o crescimento normal da cabeça e pode gerar pressão no cérebro, exigindo avaliação especializada.
- Sindactilia: Fusão ou união dos dedos das mãos e dos pés, que podem nascer “colados” (tecidos moles ou até mesmo os ossos).
- Alterações Faciais: O subdesenvolvimento do terço médio da face, que pode afetar a respiração e a visão.
Hereditariedade: Como a síndrome é transmitida?
A alteração no gene FGFR2 (o mesmo envolvido nas síndromes de Crouzon e Pfeiffer) pode surgir de duas formas:
- Mutação Nova (Esporádica): Em quase todos os casos, a síndrome de Apert ocorre em famílias sem nenhum histórico prévio da doença. É uma mutação de novo, frequentemente associada à idade paterna avançada.
- Hereditária: O gene possui herança autossômica dominante. Isso significa que, se um dos pais tem a Síndrome de Apert, existe 50% de chance de transmiti-la para o filho a cada gestação.